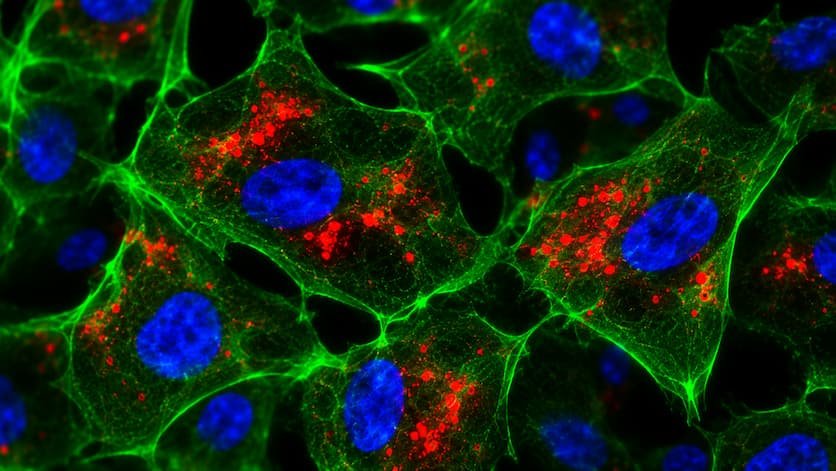
Investigadores alemanes desarrollaron un modelo de hígado a partir de células obtenidas de la orina de pacientes y comprobaron que dos medicamentos reducen la acumulación de una proteína anormal en condiciones de laboratorio.
Redacción: Redacción Mundo de la Salud
Editor: Karem Díaz S.
Investigadores de la Universidad Heinrich Heine de Düsseldorf, en Alemania, han desarrollado un modelo celular que reproduce características de una enfermedad hereditaria capaz de dañar el hígado y los pulmones. El avance permite estudiar la deficiencia de alfa-1 antitripsina mediante células procedentes de pacientes y evaluar experimentalmente sustancias que podrían ayudar a reducir la acumulación de proteínas anormales.
La investigación fue publicada el 27 de octubre de 2026 en la revista científica Stem Cell Research & Therapy y difundida por la universidad alemana el 20 de noviembre. Su principal novedad consiste en obtener células semejantes a los hepatocitos a partir de células humanas reprogramadas, conservando características de la enfermedad genética original.
El equipo utilizó muestras de dos pacientes con deficiencia de alfa-1 antitripsina y comprobó que las células generadas en el laboratorio acumulaban formas anormales de esta proteína, reproduciendo uno de los mecanismos responsables del daño hepático.
Posteriormente, los investigadores evaluaron cuatro compuestos y observaron que dos de ellos, la carbamazepina y el ácido suberoilanilida hidroxámico, conocido como SAHA o vorinostat, reducían los depósitos proteicos en las células estudiadas.
Los resultados ofrecen una nueva herramienta para investigar posibles tratamientos, pero todavía no demuestran que estos medicamentos puedan prevenir la cirrosis o mejorar la evolución clínica de los pacientes con esta enfermedad.
Una enfermedad hereditaria que puede afectar a dos órganos
La deficiencia de alfa-1 antitripsina es un trastorno genético relacionado con variantes del gen SERPINA1, encargado de producir una proteína que ayuda a proteger los tejidos frente a determinadas enzimas inflamatorias.
La alfa-1 antitripsina se fabrica principalmente en el hígado y posteriormente se libera a la circulación sanguínea.
Una de sus funciones consiste en limitar la actividad de la elastasa de los neutrófilos, una enzima que participa en las defensas del organismo, pero que también puede lesionar tejidos cuando su actividad no está suficientemente controlada.
Cuando las concentraciones de alfa-1 antitripsina son demasiado bajas, aumenta la vulnerabilidad de los pulmones frente al daño producido por estas enzimas.
Esto puede favorecer enfermedades respiratorias como el enfisema y determinadas formas de enfermedad pulmonar obstructiva crónica.
Sin embargo, el hígado puede sufrir un problema diferente.
En algunas variantes genéticas, la proteína se fabrica de manera anormal, no adquiere su estructura correcta y queda retenida dentro de los hepatocitos, las células responsables de numerosas funciones metabólicas y de desintoxicación.
Su acumulación puede favorecer estrés celular, inflamación y lesiones hepáticas que, en determinados pacientes, progresan hacia fibrosis, cirrosis o cáncer de hígado.
La enfermedad presenta una gran variabilidad clínica. Algunas personas desarrollan complicaciones importantes, mientras otras pueden permanecer durante años sin manifestaciones graves.
La mutación Z altera la estructura de la alfa-1 antitripsina
El estudio se concentró en una forma de la enfermedad relacionada con la variante Z de la alfa-1 antitripsina.
Esta variante se produce por una modificación puntual en la secuencia de la proteína, que sustituye un aminoácido por otro y altera su plegamiento.
Como consecuencia, algunas moléculas forman agregados denominados polímeros, que pueden acumularse en el retículo endoplasmático de los hepatocitos.
El retículo endoplasmático es una estructura celular que participa en la fabricación, el procesamiento y el transporte de numerosas proteínas.
Cuando se acumulan moléculas mal plegadas, pueden activarse mecanismos de respuesta al estrés destinados a recuperar el equilibrio celular.
Si esos mecanismos resultan insuficientes, el daño puede persistir y contribuir al desarrollo de enfermedad hepática.
Comprender estas alteraciones resulta relevante para estudiar la capacidad del hígado para responder a lesiones y regenerar tejido, aunque los mecanismos de la deficiencia de alfa-1 antitripsina son distintos de los asociados con la resistencia a la insulina.
La investigación alemana buscó reproducir específicamente la acumulación de la proteína Z para disponer de un sistema experimental que permitiera estudiar sus consecuencias.
La orina permitió obtener células para construir el modelo
Una característica destacada del trabajo fue la elección de las células utilizadas como punto de partida.
En lugar de recurrir a una biopsia hepática, los investigadores emplearon células obtenidas de muestras de orina de pacientes.
Estas células fueron reprogramadas para convertirlas en células madre pluripotentes inducidas, conocidas como iPSC por sus siglas en inglés.
Las iPSC son células adultas que, mediante procedimientos de laboratorio, recuperan propiedades que les permiten diferenciarse hacia distintos tipos celulares.
En este caso, el equipo aplicó un protocolo para obtener células semejantes a los hepatocitos humanos.
La utilización de orina como fuente inicial ofrece una ventaja práctica: permite obtener material celular mediante un procedimiento no invasivo, especialmente interesante cuando se investiga a niños o personas con enfermedades importantes.
El modelo conserva características genéticas de los donantes, lo que facilita estudiar cómo determinadas variantes influyen sobre el comportamiento celular.
Sin embargo, las células obtenidas no constituyen un hígado completo ni reproducen todas las interacciones entre los diferentes tipos celulares presentes en ese órgano.
Su utilidad principal consiste en ofrecer un sistema humano controlado para estudiar mecanismos moleculares y evaluar posibles intervenciones.
Las células reproducen la acumulación de proteínas anormales
Después de completar el proceso de diferenciación, los investigadores compararon las células derivadas de pacientes con las obtenidas de un donante de control.
Comprobaron que las células de los pacientes podían adquirir características semejantes a las de los hepatocitos, pero conservaban la alteración relacionada con la alfa-1 antitripsina.
En particular, detectaron polímeros de la proteína Z acumulados dentro de las células.
Este resultado fue fundamental porque confirmó que el sistema reproducía una característica central de la enfermedad.
Los científicos también analizaron la actividad genética de las células y encontraron diferencias relacionadas con el metabolismo, la señalización celular y las respuestas al estrés.
Estas observaciones indican que la alteración no se limita a la presencia de depósitos proteicos, sino que se acompaña de modificaciones más amplias en el funcionamiento celular.
El uso de células derivadas de pacientes forma parte de una línea de investigación que también incluye organoides hepáticos desarrollados a partir de células madre.
Aunque ambos enfoques utilizan tecnologías de diferenciación celular, sus objetivos pueden ser diferentes. Los organoides buscan reproducir determinadas características de la organización de los tejidos, mientras que el nuevo modelo se concentra en estudiar una alteración genética concreta y su respuesta a compuestos experimentales.
Dos medicamentos redujeron los depósitos de proteína Z
Una vez establecido el modelo, el equipo examinó cuatro sustancias que habían mostrado interés experimental en investigaciones anteriores sobre el plegamiento y la eliminación de proteínas anormales.
Los compuestos evaluados fueron carbamazepina, SAHA, kifunensina y cisteamina.
Los investigadores observaron que la carbamazepina y SAHA reducían la cantidad de polímeros de alfa-1 antitripsina Z acumulados en las células.
La carbamazepina es un medicamento utilizado para tratar determinadas formas de epilepsia y otras afecciones neurológicas.
SAHA, también conocido como vorinostat, se utiliza en contextos específicos de tratamiento oncológico.
El hecho de que ambos compuestos tengan aplicaciones médicas conocidas no significa que estén aprobados para tratar la enfermedad hepática causada por deficiencia de alfa-1 antitripsina.
Los experimentos se realizaron en células cultivadas en laboratorio y no evaluaron resultados clínicos como mejoría de la función hepática, reducción de fibrosis o prevención de trasplantes.
Por tanto, los hallazgos deben interpretarse como evidencia preclínica que permite identificar mecanismos y orientar investigaciones posteriores.
SAHA activó proteínas relacionadas con el plegamiento celular
El análisis de la actividad genética permitió identificar una respuesta especialmente interesante después del tratamiento con SAHA.
Los investigadores encontraron un aumento en la expresión de genes relacionados con proteínas de choque térmico, conocidas como HSP.
Muchas de estas proteínas actúan como chaperonas moleculares, ayudando a otras proteínas a adquirir o mantener una estructura adecuada.
Las chaperonas también participan en mecanismos que protegen a las células frente a condiciones de estrés.
En el modelo estudiado, el aumento de su expresión coincidió con una reducción de los polímeros anormales de alfa-1 antitripsina.
Los autores plantean que esta respuesta podría contribuir a explicar el efecto observado.
Sin embargo, el estudio no demuestra que la activación de las chaperonas sea la única causa de la disminución de los depósitos proteicos.
SAHA puede modificar diferentes procesos celulares, por lo que será necesario realizar experimentos adicionales para establecer cuáles son los mecanismos directamente responsables del resultado.
Esta distinción es importante porque una sustancia capaz de reducir una proteína anormal también puede producir cambios en otras funciones celulares.
Por qué los investigadores necesitan modelos humanos de hígado
El desarrollo de tratamientos para enfermedades hepáticas hereditarias presenta dificultades cuando los modelos experimentales no reproducen adecuadamente las características humanas.
Los animales de laboratorio permiten estudiar numerosos procesos fisiológicos, pero existen diferencias entre especies que pueden limitar la interpretación de los resultados.
En la deficiencia de alfa-1 antitripsina, algunos modelos animales necesitan modificaciones genéticas adicionales para reproducir la acumulación de la proteína humana anormal.
Las líneas celulares inmortalizadas también presentan limitaciones, porque pueden tener alteraciones en su funcionamiento que no representan fielmente a los hepatocitos de un paciente.
El modelo desarrollado en Düsseldorf ofrece una alternativa basada en células humanas que conservan la información genética de personas afectadas.
Esta estrategia permite estudiar la respuesta a diferentes sustancias y comparar determinados mecanismos celulares sin exponer inicialmente a los pacientes a medicamentos experimentales.
Otros avances en cultivo y expansión de modelos hepáticos en miniatura muestran cómo estas tecnologías están ampliando las posibilidades de investigación sobre enfermedades del hígado.
No obstante, ningún modelo celular reproduce por completo la circulación sanguínea, las respuestas inmunitarias, el metabolismo sistémico y las interacciones entre órganos presentes en una persona.
Por ello, los resultados obtenidos deben confirmarse mediante investigaciones complementarias antes de trasladarlos a la práctica médica.
La enfermedad puede manifestarse de manera diferente en cada paciente
Una cuestión que interesa especialmente a los investigadores es comprender por qué personas con alteraciones genéticas semejantes presentan evoluciones clínicas diferentes.
Algunos pacientes con deficiencia grave de alfa-1 antitripsina desarrollan problemas pulmonares importantes, mientras otros presentan lesiones hepáticas o una combinación de ambas.
También existen personas que conservan una función orgánica relativamente estable durante largos períodos.
Estas diferencias pueden depender de factores genéticos adicionales, condiciones ambientales y características individuales que todavía se investigan.
La posibilidad de generar células a partir de diferentes pacientes podría facilitar la comparación de respuestas celulares y ayudar a identificar mecanismos asociados con una mayor vulnerabilidad.
La investigadora Nina Graffmann, primera autora del estudio y vinculada al Instituto de Investigación con Células Madre y Medicina Regenerativa del Hospital Universitario de Düsseldorf, destacó la utilidad del modelo para profundizar en la enfermedad y estudiar nuevas opciones terapéuticas.
El equipo considera especialmente relevante investigar las manifestaciones hepáticas en personas jóvenes, ya que la enfermedad puede aparecer durante la infancia y presentar trayectorias clínicas muy distintas.
Los medicamentos existentes requieren nuevas evaluaciones
La reutilización de medicamentos conocidos para investigar nuevas indicaciones constituye una estrategia frecuente en investigación biomédica.
Su ventaja potencial consiste en que ya existe información sobre determinados aspectos de su farmacología y seguridad en las enfermedades para las que fueron autorizados.
Sin embargo, esa experiencia no garantiza que resulten seguros o eficaces cuando se utilizan para tratar otra afección.
En el caso de la deficiencia de alfa-1 antitripsina, los investigadores necesitarían determinar si las concentraciones que redujeron los polímeros en el laboratorio pueden alcanzarse de manera segura en el hígado humano.
También sería necesario evaluar posibles efectos secundarios, interacciones con otros tratamientos y consecuencias de la administración prolongada.
Esta precaución es particularmente importante cuando se estudian medicamentos en pacientes con enfermedades hepáticas, porque el hígado participa en el metabolismo de numerosas sustancias.
El nuevo modelo puede contribuir a seleccionar compuestos para investigaciones posteriores, pero no constituye una justificación para utilizar carbamazepina o vorinostat por cuenta propia contra esta enfermedad.
Una investigación desarrollada entre varios centros alemanes
El estudio fue realizado por investigadores de la Universidad Heinrich Heine y el Hospital Universitario de Düsseldorf, con la colaboración de especialistas del Hospital Universitario RWTH de Aquisgrán, la Universidad Médica de Lausitz–Carl Thiem, en Cottbus, y entidades vinculadas a pacientes con deficiencia de alfa-1 antitripsina.
Entre los autores figuran Nina Graffmann, Rabea Hokamp, Christiane Lörch, Malin Fromme, Wasco Wruck, Pavel Strnad y James Adjaye.
La investigación se publicó bajo el título SAHA increases chaperone expression and reduces Z-alpha-1-antitrypsin polymers in a patient specific iPSC-based liver model for alpha-1-antitrypsin deficiency.
El trabajo apareció en el volumen 17 de Stem Cell Research & Therapy, como artículo 386, con el identificador DOI 10.1186/s13287-026-05365-y.
La colaboración permitió combinar conocimientos sobre medicina regenerativa, enfermedades hepáticas, biología molecular y análisis de expresión genética.
Los investigadores prevén continuar estudiando el modelo para determinar con mayor precisión sus aplicaciones y su capacidad para reproducir diferentes características de la enfermedad.
Un avance experimental que todavía no constituye un tratamiento
La principal aportación del estudio consiste en disponer de un sistema celular humano que reproduce la acumulación anormal de alfa-1 antitripsina y permite evaluar compuestos bajo condiciones controladas.
La reducción de polímeros observada con carbamazepina y SAHA proporciona resultados experimentales que justifican nuevas investigaciones.
Sin embargo, el trabajo utilizó células procedentes de solamente dos pacientes afectados y un donante de control, por lo que no permite representar toda la diversidad genética y clínica de esta enfermedad.
Además, los experimentos no demostraron una reducción de complicaciones hepáticas en seres humanos ni establecieron que los compuestos puedan sustituir los tratamientos disponibles.
Los próximos estudios deberán ampliar la evaluación a células de más pacientes, investigar la seguridad de los compuestos y comprobar si las modificaciones observadas se traducen en beneficios funcionales relevantes.
El modelo desarrollado en Alemania proporciona una herramienta para avanzar en esas preguntas y estudiar con mayor precisión una enfermedad hereditaria que puede afectar gravemente al hígado y los pulmones.
Fuentes referenciales:
Stem Cell Research & Therapy — Investigación original sobre SAHA y la acumulación de alfa-1 antitripsina Z, 27 de octubre de 2026
Universidad Heinrich Heine de Düsseldorf — Información institucional sobre el nuevo modelo hepático, 20 de noviembre de 2026